Principes actifs pharmaceutiques
Des essais ADME/DMPK in vitro à la modélisation pharmacocinétique physiologique, Eurosafe sécurise le développement de vos candidats médicaments et accompagne les industries pharmaceutique, biotechnologique, chimique et agrochimique.
Tests in vitro
Nos tests in vitro ADME et DMPK portent sur la solubilité, le métabolisme in vitro, la perméabilité in vitro et les transporteurs, la liaison aux protéines et la bioanalyse.
Nos services ADME sont conformes aux différentes guidelines (BPL, FDA, EMA, OCDE) et peuvent également être menés en mode screening.
Eurosafe intervient pour de nombreux acteurs comme les big pharma, les industries chimique, biotechnologique et agrochimique.
Métabolisme
Identification et établissement de profil des métabolites par spectrométrie de masse à haute résolution, et éventuellement quantification.
Le métabolisme d'un composé contribue souvent à son efficacité et à sa toxicité observées in vivo.
Nous proposons plusieurs tests standardisés :
- identification de métabolite,
- établissement de profil des métabolites,
- stabilité des métabolites,
- identification des enzymes métabolisantes,
- stabilité dans le plasma et le tampon (partie de l'évaluation du BCS),
- modélisation PBPK.
Les études de métabolisme in vitro menées dans des matrices biologiques allant de cellules isolées à des fractions subcellulaires permettent d'évaluer le potentiel métabolique intrinsèque ou des mécanismes spécifiques par rapport à une réaction donnée.
Eurosafe recommande l'incubation de microsomes de foie, d'intestin et de peau, ainsi que d'hépatocytes, de HepaRG™, d'enzymes exprimées et de plasma.
De plus, des systèmes in vitro dérivés de différentes espèces animales permettent de comparer les voies métaboliques entre espèces (y compris l'homme) avant qu'un composé donné puisse être testé cliniquement. Les métabolites des enzymes de phase I et de phase II sont analysés.
DDI — Induction
L'induction du cytochrome P450 fait partie des services ADME expérimentaux in vitro. Le profil d'induction d'un nouveau composé à tester doit être systématiquement évalué.
Ces études incluent, sans s'y limiter :
- CYP1A2, CYP2B6 et CYP3A4,
- d'autres enzymes de phase I, notamment la monoamine oxydase (MAO), la flavine monooxygénase (FMO), la xanthine oxydase (XO) et l'alcool / aldéhyde déshydrogénase,
- les enzymes de phase II, y compris les UDP glucuronosyl transférases (UGT).
Les hépatocytes humains constituent le système d'essai principal pour évaluer l'induction enzymatique in vitro, à la fois avec des hépatocytes fraîchement isolés et des hépatocytes cryoconservés.
Lors de la détermination du potentiel d'induction enzymatique de nouveaux composés à l'aide d'hépatocytes humains ou de cellules HepaRG™ en culture, il convient de prendre en compte :
- la variabilité interindividuelle,
- la modification du niveau d'ARNm des gènes cibles en tant que critère d'évaluation (le niveau d'activité est également évalué chez Eurosafe),
- l'inclusion de contrôles de véhicule, de contrôles positifs (inducteurs connus) et de contrôles négatifs (non-inducteurs connus).
Initialement, l'induction du CYP1A2, du CYP2B6 et du CYP3A est évaluée. Si aucune induction des enzymes CYP3A4/5 n'est observée, il est inutile d'évaluer le potentiel d'induction des enzymes CYP2C, car les deux familles sont induites par l'activation du récepteur nucléaire pregnane X (PXR). Si une induction du CYP3A4/5 se produit, il est alors nécessaire d'évaluer le potentiel d'induction du CYP2C.
Nous examinons la variation des taux d'ARNm de l'enzyme CYP lors de l'incubation avec le composé à tester, en utilisant les seuils décrits dans les directives de la FDA.
DDI — Inhibition
L'inhibition des enzymes du métabolisme (CYP et UGT) par un nouveau composé à l'essai peut réduire le métabolisme des médicaments co-administrés. Le potentiel inhibiteur de ce composé est étudié pour connaître les mécanismes d'inhibition précis (réversible ou dépendant du temps) ainsi que le pouvoir d'inhibition (par exemple, Ki).
Les microsomes hépatiques sont recommandés pour les dépistages et les évaluations mécanistiques. En alternative, des hépatocytes humains ou des cellules HepaRG™ peuvent être utilisés pour déterminer le potentiel d'inhibition du CYP des composés à tester dans l'environnement cellulaire.
Les tests de screening sont effectués avec jusqu'à 9 enzymes du cytochrome P450 (1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1, 3A4/5) en utilisant 10 réactions sonde. Le test d'inhibition directe fournit des valeurs d'IC50 pour chaque enzyme du CYP ; le test d'inhibition dépendante du temps fournit des valeurs d'IC50 directes et décalées.
Après la détermination de l'IC50, nous déterminons le Ki pour le composé à tester vis-à-vis de l'enzyme appropriée. Ce paramètre indique le potentiel d'inhibition ainsi que son type, informations utilisables pour estimer l'impact de toute interaction potentielle in vivo.
DDI — Phénotypage
Afin de prédire les interactions médicamenteuses, il est essentiel de comprendre quelles enzymes (phase I et phase II) sont responsables du métabolisme d'un composé d'essai donné.
La FDA reconnaît trois méthodes bien caractérisées pour identifier les différentes enzymes du CYP impliquées dans le métabolisme d'un médicament :
- méthode 1 : utilisation d'une banque de microsomes hépatiques humains caractérisée par une activité CYP,
- méthode 2 : utilisation des enzymes CYP recombinantes humaines individuelles,
- méthode 3 : utilisation de produits chimiques ou d'anticorps spécifiques comme inhibiteurs d'enzymes,
- méthode 3 bis : Eurosafe propose l'utilisation de Silensomes™.
Les Silensomes™ sont des pools validés de microsomes hépatiques humains, inactivés chimiquement et irréversiblement pour un CYP450 spécifique à l'aide d'inhibiteurs basés sur le mécanisme (MBI). Cette approche permet un phénotypage quantitatif en déterminant la contribution métabolique (fm) au lieu de l'évaluation RAF.
Y. Parmentier, C. Pothier, A. Delmas, F. Caradec, M.-M. Trancart, F. Guillet, B. Bouaita, C. Chesné, J. B. Houston & B. Walther, « Direct and quantitative evaluation of the human CYP3A4 contribution (fm) to drug clearance using the in vitro SILENSOMES model », Xenobiotica, vol. 47, p. 562-575, 2016.
Transporteurs
Évaluation des interactions médicamenteuses entre transporteurs.
Les transporteurs membranaires ont des effets cliniquement pertinents sur la pharmacocinétique et la pharmacodynamique des médicaments dans divers organes et tissus, en contrôlant l'absorption, la distribution et l'élimination des médicaments (Giacomini, Huang et al., 2010 ; Giacomini et Huang, 2013).
Plusieurs transporteurs interagissent avec des médicaments cliniquement pertinents — voir les guidelines FDA. Par exemple :
- P-glycoprotéine (P-gp ou Multi-drug Resistance 1, MDR1),
- protéine de résistance au cancer du sein (BCRP),
- polypeptide de transport d'anions organiques 1B1/1B3 (OATP1B1/OATP1B3),
- transporteur d'anions organiques 1/3 (OAT1/OAT3),
- protéines d'extrusion de médicaments multiples et de toxines (MATE),
- transporteur de cations organiques 2 (OCT2).
Comprendre si un médicament donné se comporte comme un substrat, un inhibiteur ou un inducteur de ces transporteurs essentiels aide à expliquer les conséquences cliniques (toxicité ou efficacité altérée) résultant d'une distribution tissulaire modifiée.
Couplés à des méthodes d'extrapolation appropriées in vitro vers in vivo telles que le PBPK, ces tests permettent de déterminer si le promoteur doit mener des études d'interaction médicamenteuse in vivo.
Perméabilité (Caco-2)
Test de perméabilité permettant de prédire l'absorption in vivo des médicaments à travers la paroi intestinale, en mesurant la vitesse de transport d'un composé à travers la lignée cellulaire Caco-2.
Le test de perméabilité Caco-2 fait partie de notre portefeuille de services de screening ADME in vitro. Pour évaluer l'adéquation d'un composé à une administration orale et prédire l'absorption des médicaments administrés par voie orale, le test Caco-2 est largement utilisé dans l'industrie pharmaceutique comme modèle in vitro de la muqueuse intestinale humaine.
Le modèle cellulaire Caco-2 reproduit des processus tels que le transport transcellulaire, le transport paracellulaire et certains aspects de l'efflux et du transport actif. L'évaluation du transport dans les deux directions (apicale vers basolatérale et inversement) à travers la monocouche cellulaire fournit un rapport d'efflux.
Les monocouches à base de cellules Caco-2 exprimant les transporteurs MDR1 et BCRP permettent d'étudier la perméabilité passive lorsque le composé testé agit comme substrat ou inhibiteur de ces transporteurs.
Sur la base des données de perméabilité et de solubilité in vitro, le système de classification biopharmaceutique (BCS) est un mécanisme réglementaire permettant d'obtenir une dispense d'études cliniques de bioéquivalence (biowaiver). Selon la guidance BCS de la FDA, les composés classés en Classe I (hautement solubles et hautement perméables) sont éligibles.
Liaison aux protéines
Identifier la fraction libre d'un médicament sur les protéines plasmatiques, les cellules ou les fractions sub-cellulaires.
Eurosafe propose différentes approches pour évaluer la liaison aux protéines plasmatiques :
- la méthode de la dialyse à l'équilibre, la plus largement utilisée et considérée comme le « gold standard » pour l'évaluation de la liaison des médicaments : la fixation non spécifique y est réduite au minimum ;
- la méthode de partage entre érythrocytes et protéines plasmatiques, lorsque la molécule est lipophile ou que la fixation non spécifique est élevée.
Étudier la liaison d'un médicament aux différentes protéines plasmatiques et aux érythrocytes permet aussi d'évaluer sa distribution sanguine. À partir de cette distribution, connaissant les capacités de liaison (NKa), on peut simuler les conditions physiopathologiques humaines.
Eurosafe réalise des études ex vivo permettant d'établir une corrélation entre le pourcentage de liaison plasmatique d'un candidat médicament (ayant une forte affinité pour les HDL) sur 50 échantillons plasmatiques provenant d'une étude pharmacocinétique et présentant de fortes variations de la concentration de cette lipoprotéine (p < 0,0001).
Eurosafe réalise aussi l'évaluation de la liaison aux protéines microsomales et aux cellules pour estimer la fraction libre (fumic, fuhep) et prédire précisément la clairance hépatique ou le potentiel d'interaction médicamenteuse in vivo à partir de données métaboliques microsomales in vitro.
Passage transcutané
Évaluation du passage transcutané et de la délivrance d'une substance d'essai en utilisant une peau excisée.
Les méthodes in vitro mesurent la diffusion de produits chimiques à travers la peau dans un réservoir de fluide. La peau cryoconservée sert uniquement à mesurer la diffusion, tandis que la peau fraîche métaboliquement active sert à mesurer simultanément la diffusion et le métabolisme cutané.
De tels procédés sont utilisés pour des tests de screening qui permettent de comparer la libération transcutanée de produits chimiques provenant de différentes formulations. Des données acceptables provenant d'au moins quatre réplicats par préparation de test sont nécessaires.
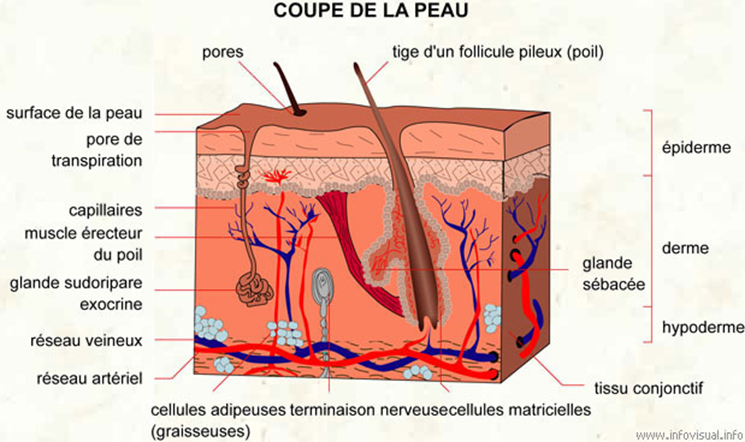
Dans les conditions décrites par les lignes directrices de l'OCDE 428, l'absorption des composés à tester pendant un intervalle de temps donné est mesurée en analysant à la fois le fluide récepteur et la peau traitée. Tous les composants de la peau doivent être analysés et la récupération déterminée ; dans certains cas, la peau peut être fractionnée en stratum corneum, épiderme et derme pour une analyse supplémentaire.
Études in silico / Modélisation
Eurosafe propose ses services in silico pour accélérer votre processus de découverte de médicaments, de criblage à haut débit, de toxicologie, de prévision des propriétés biologiques et de prédiction d'ADME par un modèle pharmacocinétique physiologique (PBPK).
Eurosafe est doté d'installations informatiques et de logiciels de pointe pour la modélisation et l'identification des leads.
Modélisation de structure
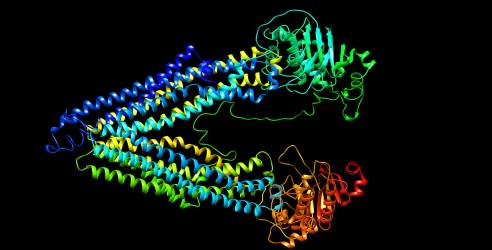
Eurosafe propose des services de prédiction de structure tridimensionnelle de protéines par modélisation par homologie, à l'aide de méthodes automatisées. La modélisation par homologie utilise la similarité de séquence d'acides aminés avec des structures 3D connues (par rayons X ou RMN) afin de prédire la structure d'une protéine de conformation inconnue.
Les modèles sont qualitativement validés puis optimisés par dynamique moléculaire. Le modèle optimisé pourra être utilisé pour l'amarrage moléculaire, l'ingénierie macromoléculaire et la conception de médicaments.
Le service de modélisation par homologie comprend :
- l'alignement des séquences d'acides aminés,
- la prédiction du modèle 3D,
- la validation de la structure 3D,
- l'optimisation de la structure par dynamique moléculaire.
Amarrage moléculaire
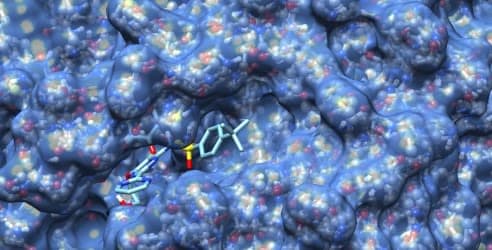
Eurosafe propose un service d'amarrage moléculaire pour déterminer l'interaction entre la protéine d'intérêt et le ligand par un algorithme de criblage automatisé à haut débit. Nous rapportons l'affinité de liaison, la conformation du ligand ainsi qu'une prédiction du site actif. Sur demande, le complexe protéine-ligand est optimisé par dynamique moléculaire pour un raffinement des interactions.
Le service d'amarrage moléculaire comprend :
- la préparation des structures de la protéine et du ligand,
- la simulation d'amarrage moléculaire automatisée,
- la prédiction d'affinité de liaison, de conformation du ligand et du site actif,
- l'optimisation du complexe protéine-ligand par dynamique moléculaire.
QSAR
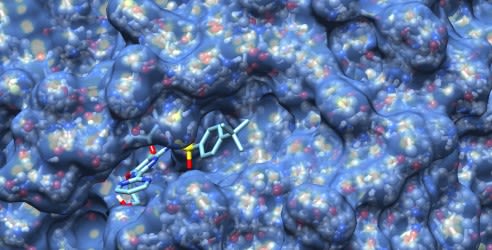
Eurosafe propose un service QSAR incluant la prédiction de la relation entre la structure géométrique d'une molécule et son activité biologique. Nous utilisons des méthodes QSAR comme l'OECD Toolbox, VEGA et Toxtree pour prédire le potentiel de sensibilisation cutanée de molécules, conformément aux directives de l'OCDE (ENV/JM/MONO(2007)2).
Le service QSAR comprend :
- la prédiction de propriétés biologiques,
- la prédiction de la sensibilisation cutanée des ingrédients,
- la prédiction du métabolisme cutané et de la sensibilisation des molécules,
- l'évaluation de la sécurité des ingrédients.
PBPK
Eurosafe propose un service de modélisation pharmacocinétique physiologique (PBPK) pour prédire la pharmacocinétique de molécules, en utilisant le logiciel open source PK-Sim développé par Bayer.
Nous proposons un service PBPK pour l'interpolation et l'extrapolation des connaissances issues d'expériences pharmacologiques ou toxicologiques in vitro vers l'in vivo, entre :
- effet de la dose et de la durée d'exposition : par exemple d'une exposition continue ou discontinue, avec une ou plusieurs expositions,
- effet des voies d'administration (inhalation, ingestion…),
- variations entre espèces et individus étudiés dans la pharmacocinétique des molécules,
- extrapolation in vitro vers in vivo (IVIVE) : transposition qualitative ou quantitative de résultats expérimentaux afin de prédire des phénomènes in vivo,
- étude des interactions médicamenteuses (DDI),
- étude du modèle prédictif d'absorption, de distribution, de métabolisme et d'excrétion dans le modèle compartimental ADME.